一、产品分类与注册路径
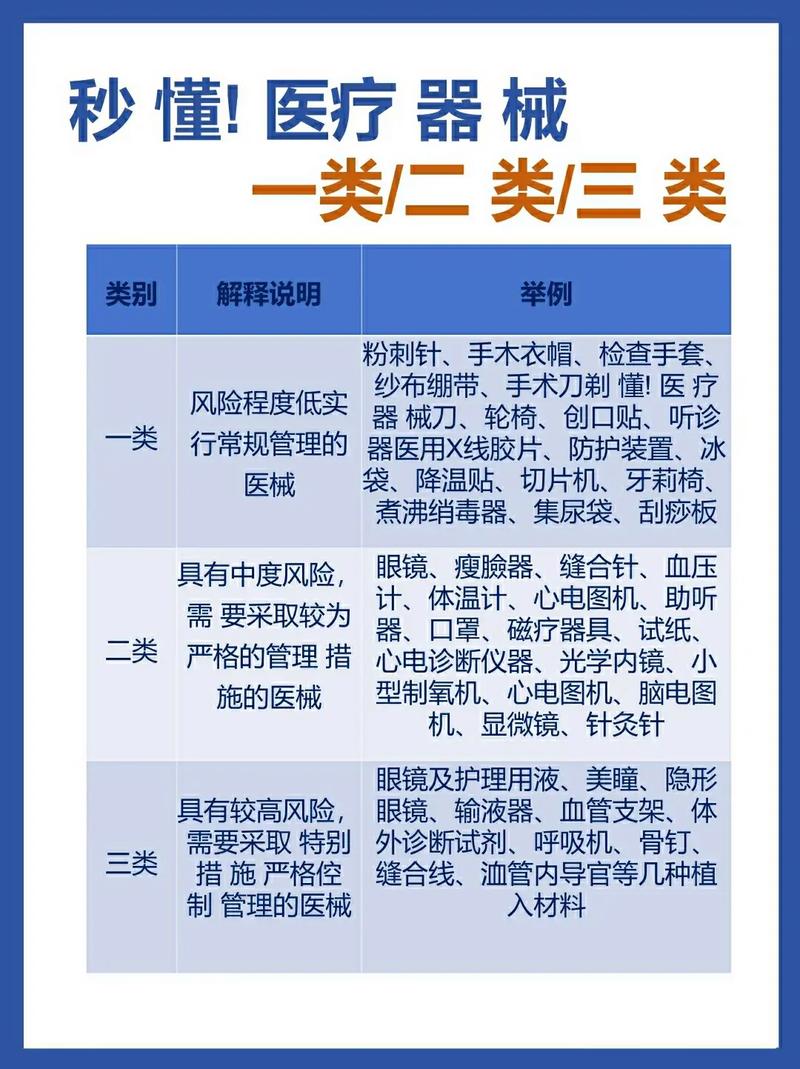
一次性使用肺外科手术标记系统用于肺结节、肺肿瘤等病灶的术前标记与定位,属于第二类医疗器械。根据《医疗器械分类目录》,该类产品通常归入“02 无源手术器械”或“14 注输、护理和防护器械”相关二级产品类别,具体以国家药品监督管理局发布的分类界定文件为准。注册申请人应向所在省、自治区、直辖市药品监督管理部门申请第二类医疗器械注册,注册审批流程一般包括:产品检验、临床评价、注册申报资料准备、技术审评、行政审批与发证。
二、注册办理主要流程
1. 产品属性判定与分类界定
申请人应依据《医疗器械分类规则》和《医疗器械分类目录》判断产品是否属于第二类医疗器械。如无法确定,可向国家药品监督管理局申请分类界定,必要时提交产品描述、结构组成、作用机理、使用方法等资料。
2. 产品技术要求编制与注册检验
申请人需依据产品特性和相关国家标准、行业标准编制产品技术要求,包括性能指标、检验方法、型号规格划分等。随后委托具有医疗器械检验资质的检验机构进行注册检验,取得合格的检验报告。检验项目通常包括外观、尺寸、标记物性能、无菌、环氧乙烷残留量(如适用)、生物相容性等。
3. 临床评价
第二类医疗器械注册需进行临床评价。若产品列入《免于临床评价医疗器械目录》,可免于提交临床评价资料;若不列入目录,需通过同品种医疗器械临床文献数据、临床经验数据或临床试验进行评价。一次性使用肺外科手术标记系统通常需要进行同品种比对或临床试验,具体路径由省局审评要求决定。
4. 质量管理体系核查
申请人应建立符合《医疗器械生产质量管理规范》的质量管理体系,并保持有效运行。注册申报后,省局审评部门通常会组织质量管理体系现场核查,验证设计开发、采购、生产、质量控制等环节的符合性。
5. 注册申报资料准备与提交
注册申报资料主要包括:
(1)申请表;
(2)证明性文件;
(3)医疗器械安全有效基本要求清单;
(4)综述资料;
(5)研究资料;
(6)生产制造信息;
(7)临床评价资料;
(8)产品风险分析资料;
(9)产品技术要求;
(10)产品注册检验报告;
(11)说明书和标签样稿;
(12)质量管理体系文件等。
申请人通过省级药品监督管理部门政务服务平台在线提交电子申报资料。
6. 技术审评
省局受理后,技术审评机构对申报资料进行技术审评,重点审查产品安全性、有效性、质量可控性及临床评价充分性。审评过程中可能发出补正通知,申请人应在规定期限内完成补正。
7. 行政审批与发证
技术审评通过后,省局作出行政审批决定。准予注册的,颁发《医疗器械注册证》,注册证有效期5年。不予注册的,书面说明理由。
三、注册步骤周期
第二类医疗器械注册周期受产品复杂度、临床评价方式、补正情况等因素影响,一般如下:
- 注册检验:约1-3个月,复杂产品可能延长。
- 临床评价:免临床评价约1-2个月;同品种比对约2-4个月;临床试验约6-12个月或更长。
- 申报资料准备:约2-4个月,与企业基础资料成熟度相关。
- 技术审评:法定时限一般为60个工作日,补正时间不计入。实际约3-6个月。
- 质量管理体系核查:约1-2个月,可与技术审评并行。
- 行政审批与发证:约20个工作日。
综上,在资料齐全、无需临床试验且无重大补正的情况下,第二类一次性使用肺外科手术标记系统注册周期通常为6-10个月;若需开展临床试验,周期可能延长至12-18个月甚至更久。
四、费用与注意事项
注册申请需缴纳注册费,具体标准按各省财政部门、药品监督管理部门规定执行,一般为数万元。申请人应注意:
(1)产品命名应符合《医疗器械通用名称命名规则》;
(2)适用范围表述应明确、规范;
(3)无菌产品或环氧乙烷灭菌产品需提供灭菌验证资料;
(4)与人体接触材料需提供生物相容性评价资料;
(5)说明书和标签应符合《医疗器械说明书和标签管理规定》;
(6)注册证有效期届满需延续注册的,应在届满前6个月提出申请。
五、
一次性使用肺外科手术标记系统作为第二类医疗器械,注册办理流程涵盖分类界定、注册检验、临床评价、体系核查、技术审评和行政审批等环节。申请人应提前规划,确保产品技术要求、临床评价资料和质量管理体系符合法规要求,以缩短注册周期并顺利取得注册证。